
このたび、鹿児島大学大学院 医歯学総合研究科 脳神経内科・老年病学の兒玉憲人らの研究グループは、SIGMAR1遺伝子の両アレル変異を有する日本人患者6名(5家系)の臨床的・遺伝学的特徴を明らかにしました。 本研究成果は、国際学術誌「Journal of Neuromuscular Diseases」に掲載されました。
遠位遺伝性運動ニューロパチー(distal hereditary motor neuropathy:dHMN)は、手足の先端部を中心とした筋力低下や筋萎縮を特徴とする遺伝性神経疾患です。Charcot-Marie-Tooth病(CMT)や筋萎縮性側索硬化症(ALS)などと臨床的に類似する場合があり、原因遺伝子も多岐にわたるため、正確な診断が難しい疾患群です。SIGMAR1遺伝子は、細胞内の恒常性維持に重要なsigma-1 receptor(Sig-1R)をコードしており、これまでにSIGMAR1遺伝子の両アレル変異がdHMNや若年性ALSなどの運動ニューロン疾患と関連することが報告されていました。
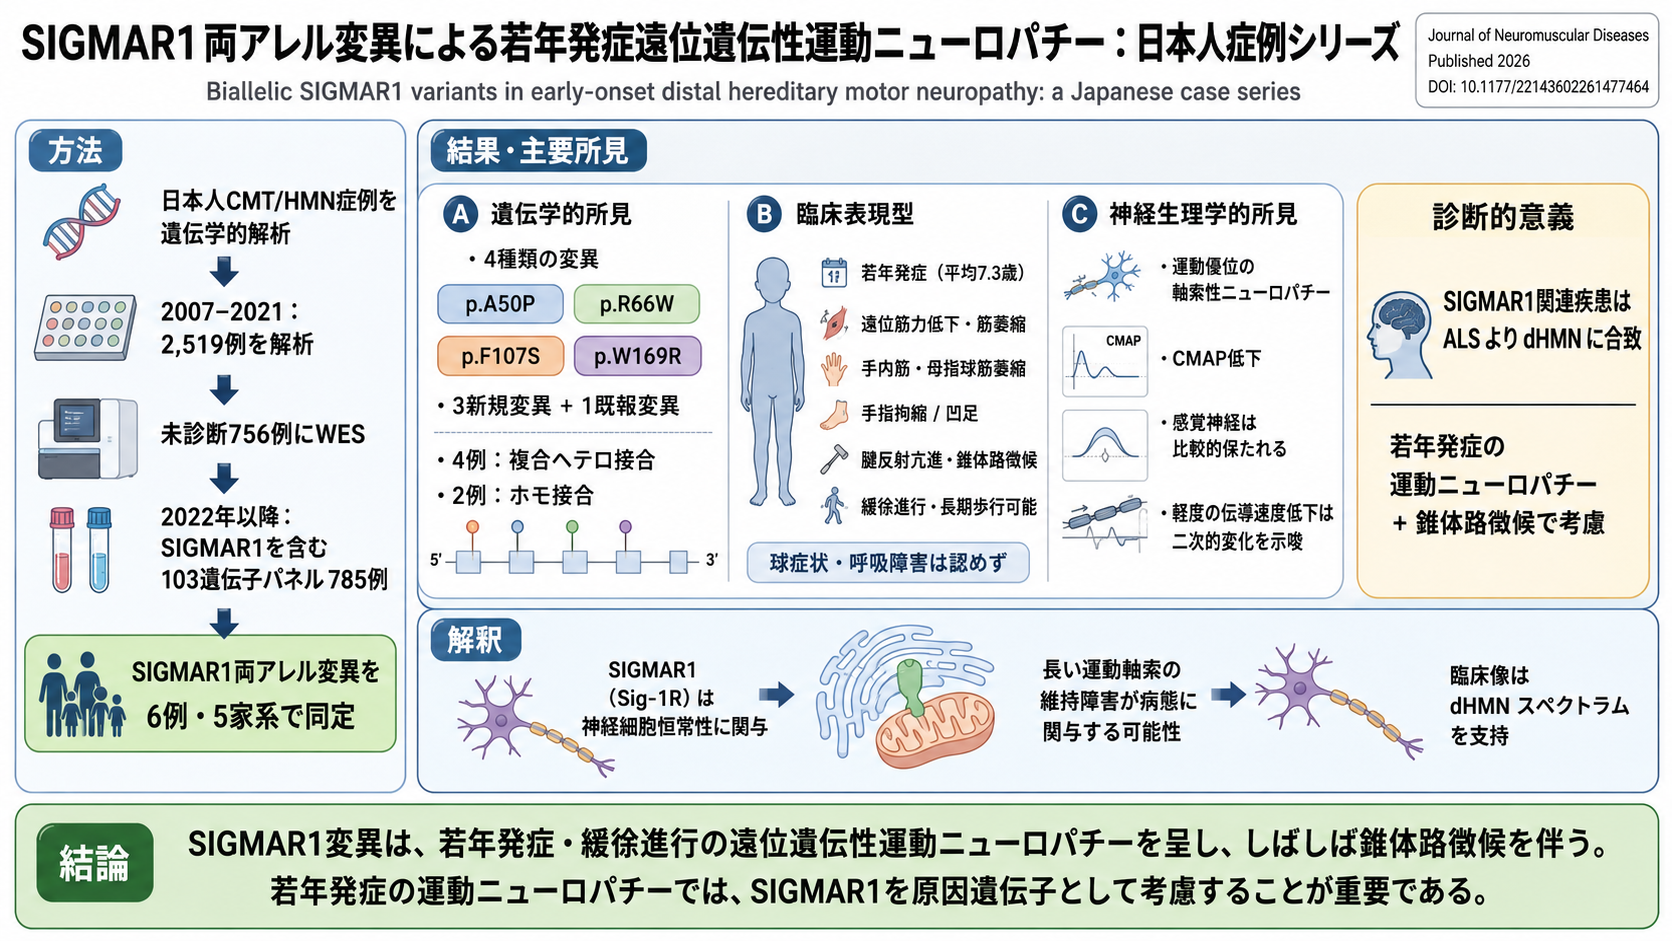
本研究では、全国の医療機関から集積したCMTまたは遺伝性運動ニューロパチーが疑われる日本人患者に対して、遺伝子パネル解析および全エクソーム解析を行いました。その結果、5家系6名にSIGMAR1遺伝子の両アレル変異を同定し、3種類の新規変異を含む4種類の変異を確認しました。
6名はいずれも小児期から若年期に発症し、手足の先端部を中心とした筋力低下と筋萎縮を呈していました。腱反射の亢進や錐体路徴候を伴う患者が多く認められましたが、嚥下障害などの球症状や呼吸障害は認められませんでした。また、病気の進行は比較的緩徐であり、発症から長期間経過した患者でも歩行能力が保たれていました。
神経伝導検査では、運動神経の活動電位(CMAP)が著しく低下する一方で、感覚神経は比較的保たれており、運動神経優位の軸索障害を示すことが明らかとなりました。一部の患者では運動神経伝導速度の低下もみられましたが、これは脱髄によるものではなく、強い軸索障害に伴う二次的な変化と考えられました。
これまでSIGMAR1遺伝子変異はdHMN、脊髄性筋萎縮症(SMA)、若年性ALSなどさまざまな疾患名で報告されてきました。しかし、本研究の患者では、若年発症、遠位筋優位の筋力低下・筋萎縮、錐体路徴候、緩徐な進行、球症状や呼吸障害を欠くことが共通した特徴でした。これらの結果から、SIGMAR1関連疾患は典型的なALSよりも、錐体路徴候を伴うdHMNとして捉えることが適切であることが示唆されました。
本研究により、日本人におけるSIGMAR1関連ニューロパチーの臨床的・遺伝学的特徴が明らかとなり、その疾患スペクトラムがさらに広がりました。小児期から若年期に発症する遠位優位の運動ニューロパチー、特に腱反射亢進や錐体路徴候を伴う患者では、SIGMAR1遺伝子を原因遺伝子の一つとして考慮することが重要です。 今後、より多くの症例の蓄積や機能解析を進めることで、病態の解明や診断精度の向上につながることが期待されます。
Kodama K, Ando M, Higuchi Y, Yuan JH, Yoshimura A, Samukawa M, Suzuki M, Ogaya S, Kawata Y, Gamo N, Hisahara S, Yano C, Nagatomo R, Hobara T, Kojima F, Hiramatsu Y, Nozuma S, Sakiyama Y, Mitsui J, Tsuji S, Takashima H. Biallelic SIGMAR1 variants in early-onset distal hereditary motor neuropathy: A Japanese case series. J Neuromuscul Dis. 2026 Aug 25:22143602261477464. doi: 10.1177/22143602261477464.


